 Connexion avec Google
 Connexion avec Facebook

Matériaux biocompatibles en impression 3D
Savez-vous quels matériaux sont compatibles avec un usage lié à l’alimentation ? Suivez le guide et choisissez le meilleur matériau d’impression 3D.
Connectez-vous
Si vous rencontrez une difficulté avec votre compte, contactez-nous
S'inscrire
Pour commencer l'impression 3D ou la découpe laser de vos pièces, vous devez créer un compte ici. Une fois cette étape passée, vous pourrez transférer vos fichiers et disposer de devis en temps réel.
Vous avez déjà un compte ? Connectez-vous
Home » Impression 3D industrielle : solutions pour les entreprises » Matériaux d’impression 3D approuvés par la FDA pour les dispositifs médicaux
L’intérêt pour les dispositifs médicaux imprimés en 3D approuvés par la FDA continue de croître à mesure que la fabrication additive passe du prototypage à la production médicale réglementée. Ce qui était autrefois principalement utilisé pour des modèles conceptuels et des itérations rapides est désormais de plus en plus intégré aux workflows de santé pour les guides chirurgicaux, les dispositifs dentaires, les orthèses, les prothèses, les modèles anatomiques et même certaines applications implantables.
Avec cette adoption croissante, la complexité réglementaire augmente également. De nombreuses entreprises entrant dans le secteur de la fabrication additive médicale réalisent rapidement que la conformité réglementaire est souvent plus complexe que la technologie d’impression elle-même.
Une précision importante doit être apportée dès le départ : il existe rarement une « imprimante 3D approuvée par la FDA » de manière universelle. En pratique, la FDA réglemente le dispositif médical final ainsi que le workflow validé utilisé pour le fabriquer. Cela inclut les logiciels, le choix des matériaux, la validation des procédés, les contrôles de fabrication, le post-traitement, la traçabilité et l’usage prévu.
La FDA distingue également l’autorisation (“clearance”) de l’approbation (“approval”). De nombreux dispositifs médicaux de Classe II arrivent sur le marché via une autorisation 510(k), une soumission réglementaire faite auprès de la FDA afin de démontrer qu’un nouveau dispositif médical est substantiellement équivalent à un dispositif déjà commercialisé légalement, appelé “predicate device”. Les dispositifs de Classe III, considérés comme plus risqués, nécessitent généralement une Premarket Approval (PMA), un processus d’examen FDA plus rigoureux réservé aux produits implantables ou vitaux.
Le succès dans l’impression 3D médicale ne dépend donc pas simplement de la possession de la bonne imprimante. Il repose sur la création d’un écosystème de fabrication contrôlé, traçable et conforme capable de produire des pièces médicales constantes et fiables.
L’une des plus grandes sources de confusion dans la fabrication médicale vient du mélange entre classifications des dispositifs et standards des matériaux.
Aux États-Unis, la FDA classe les dispositifs médicaux selon leur niveau de risque. En Europe, le Règlement Européen sur les Dispositifs Médicaux (EU MDR) suit une logique similaire en définissant des classes basées sur l’usage prévu et le risque patient.
À l’inverse, des standards comme la United States Pharmacopeia (USP) et l’ISO 10993 se concentrent sur la sécurité biologique et la biocompatibilité des matériaux utilisés dans ces dispositifs.
Cela signifie que les classifications FDA et EU MDR déterminent comment le produit final est réglementé, tandis que les normes USP et ISO aident à déterminer si le matériau lui-même est adapté aux applications médicales.
Par exemple, un matériau peut répondre aux exigences USP Classe VI ou ISO 10993 alors que le dispositif médical final nécessite encore une validation approfondie avant sa commercialisation. La qualification du matériau seule ne garantit pas l’approbation réglementaire du produit fini.
Comprendre cette distinction est particulièrement important pour les entreprises travaillant à l’international, où les réglementations américaines et européennes peuvent s’appliquer simultanément.
La FDA divise les dispositifs médicaux en trois grandes catégories.
Les dispositifs de Classe I sont considérés comme à faible risque et soumis à des exigences réglementaires plus légères. Les dispositifs de Classe II représentent des produits à risque modéré et nécessitent souvent une autorisation 510(k). Les dispositifs de Classe III sont la catégorie la plus risquée et requièrent généralement une Premarket Approval (PMA) en raison de leur rôle médical critique.
Aujourd’hui, la majorité des opportunités commerciales dans les dispositifs médicaux imprimés en 3D se situent dans la catégorie Classe II. Les guides chirurgicaux, les outils personnalisés, les orthèses et les applications dentaires suivent fréquemment cette voie réglementaire.
C’est pourquoi l’expression « dispositifs médicaux imprimés en 3D approuvés par la FDA » peut parfois être trompeuse. En réalité, beaucoup de produits sont “FDA-cleared” plutôt que totalement “PMA-approved”. Bien que les deux procédures soient rigoureuses, elles correspondent à des niveaux de risque médical différents.
Pour les entreprises MedTech, utiliser la bonne terminologie est essentiel non seulement pour la conformité, mais aussi pour maintenir leur crédibilité auprès des hôpitaux, des régulateurs et des investisseurs.
Alors que la FDA régule le marché américain, l’Europe suit une structure réglementaire différente.
Le Règlement Européen sur les Dispositifs Médicaux (EU MDR) encadre les dispositifs médicaux vendus dans l’Union Européenne et met fortement l’accent sur la gestion des risques, la traçabilité et l’évaluation clinique.
En parallèle, le cadre ISO 10993 est largement utilisé pour évaluer la biocompatibilité et la sécurité biologique. Contrairement aux classifications USP, principalement centrées sur le matériau lui-même, l’ISO 10993 évalue les matériaux selon leur usage prévu, leur durée de contact et leur interaction avec le corps humain.
Cela signifie que la conformité européenne nécessite souvent une évaluation plus large de :
Pour les entreprises opérant à l’échelle mondiale, comprendre à la fois les exigences de la FDA et de l’EU MDR est essentiel pour construire une stratégie réglementaire évolutive.
L’un des concepts les plus importants dans la fabrication additive médicale est que les autorités réglementaires évaluent l’ensemble d’un workflow validé plutôt qu’une machine isolée.
Les récentes autorisations FDA concernant des implants crâniens imprimés en 3D en PEEK illustrent clairement cette approche. Ces autorisations sont généralement accordées à des systèmes de fabrication intégrés combinant logiciels validés, matériaux, imprimantes et contrôles de procédé dans un workflow reproductible.
Pour les fabricants, cela signifie que la répétabilité et la documentation comptent autant que la capacité d’impression elle-même.
Une entreprise peut réussir à produire un prototype fonctionnel, mais la production réglementée exige de démontrer que le même résultat peut être obtenu de manière constante dans des conditions contrôlées.
C’est l’une des raisons pour lesquelles les environnements industriels de fabrication additive sont souvent mieux adaptés à la production réglementée que des installations fragmentées basées sur des imprimantes desktop.
Le choix des matériaux joue un rôle central dans le développement de dispositifs médicaux conformes.
Des matériaux avancés comme le PEEK continuent de gagner en importance pour les applications implantables grâce à leur combinaison de résistance mécanique élevée, de biocompatibilité et de radiotransparence. Contrairement aux métaux, le PEEK n’interfère pas avec l’imagerie médicale, ce qui le rend particulièrement pertinent pour les applications crâniennes et orthopédiques.
Dans le même temps, les résines biocompatibles ouvrent de nouvelles opportunités dans les applications dentaires et personnalisées où la précision et la qualité de surface sont essentielles.
Savez-vous quels matériaux sont compatibles avec un usage lié à l’alimentation ? Suivez le guide et choisissez le meilleur matériau d’impression 3D.
Pour de nombreux dispositifs non implantables, des polymères comme le PA11, le PA12, le Polypropylène (PP) et le TPU restent très pertinents. Ces matériaux sont couramment utilisés pour les orthèses, les prothèses, les outils chirurgicaux, les dispositifs médicaux portables et les composants médicaux externes.
Chez Sculpteo, ces matériaux sont intégrés dans un environnement de fabrication certifié ISO 13485 afin de répondre aux applications où le contrôle qualité, la répétabilité et la traçabilité sont essentiels.
Pour les entreprises visant des dispositifs médicaux imprimés en 3D autorisés ou approuvés par la FDA, le parcours vers le marché commence généralement par le contrôle de conception et la classification.
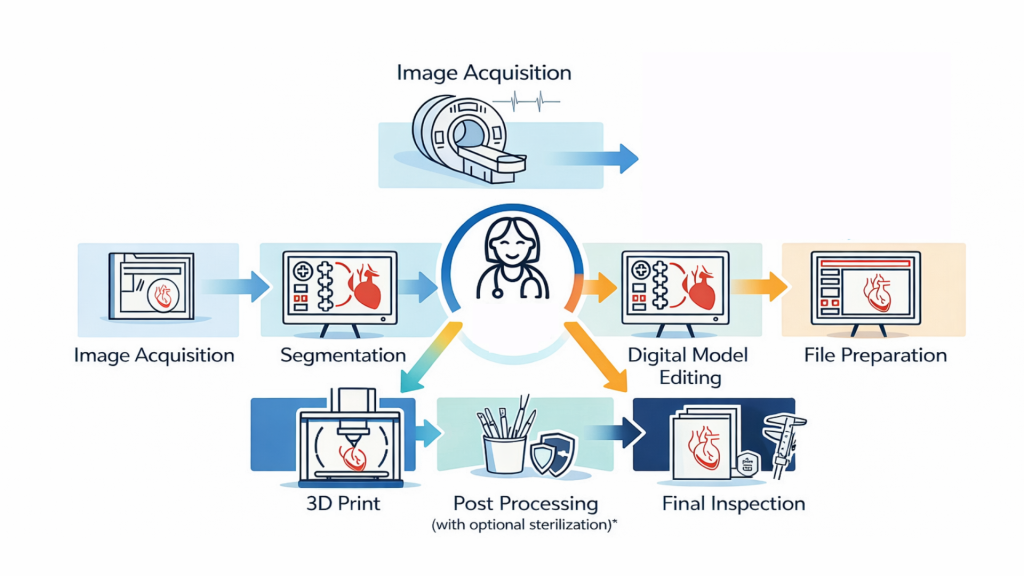
L’équipe doit déterminer l’usage prévu, la classification du produit et la voie réglementaire probable. À partir de là, le choix du matériau devient critique. Pour les applications en contact avec le patient, les fabricants doivent souvent prendre en compte des exigences de biocompatibilité alignées sur l’ISO 10993 dans le cadre du dossier de preuve global, tandis que le système qualité doit garantir une production répétable et une documentation adéquate. Les recommandations FDA sur la fabrication additive mettent l’accent sur la conception du dispositif, le contrôle des procédés de fabrication et les tests comme piliers techniques fondamentaux.
Vient ensuite la validation des procédés. Dans un environnement réglementé, il ne suffit pas d’imprimer une seule bonne pièce. Les fabricants doivent démontrer que le procédé produit des pièces conformes de manière constante dans le temps. C’est là que des cadres comme l’Installation Qualification (IQ), l’Operational Qualification (OQ) et la Performance Qualification (PQ) deviennent essentiels.
Enfin, toutes ces preuves doivent soutenir le dossier réglementaire lui-même. Pour une autorisation 510(k), le fabricant doit démontrer une équivalence substantielle avec un dispositif de référence (“predicate device”). Pour les produits à plus haut risque, les exigences peuvent être encore plus importantes. Dans les deux cas, la documentation du partenaire de fabrication peut avoir un impact direct sur la solidité et la rapidité du dossier.
Le positionnement médical de Sculpteo est particulièrement pertinent pour les équipes qui ont besoin de plus que du prototypage. Sa communication met en avant la précision, la qualité et la conformité dans une usine certifiée ISO 13485, et son annonce de certification précise que le périmètre certifié couvre les dispositifs médicaux de Classe I et Classe IIa. Sculpteo souligne également le contrôle des matériaux et des procédés, la documentation et l’alignement réglementaire dans son approche de fabrication médicale.
Tous les services d’impression 3D ne sont pas adaptés aux exigences strictes du secteur de la santé. La qualité, la précision et la certification des matériaux sont essentielles.
Chez Sculpteo, nous proposons :
Que vous ayez besoin d’une réplique anatomique unique pour la formation ou d’un ensemble complet de pièces anatomiques pour des essais cliniques, nous adaptons notre production à l’échelle et à la complexité de votre projet.
La véritable réalité derrière les dispositifs médicaux imprimés en 3D approuvés par la FDA ne concerne pas une machine unique recevant une validation universelle. Elle concerne toute la chaîne de fabrication validée : classification, usage prévu, logiciels, matériaux, contrôles de procédés, documentation qualité et traçabilité.
C’est pourquoi la meilleure stratégie n’est souvent pas de tout construire en interne. Pour de nombreuses équipes MedTech, notamment celles travaillant sur des autorisations 510(k), des dispositifs médicaux de Classe II ou une production personnalisée réglementée, la solution la plus sûre consiste à collaborer avec un partenaire de fabrication maîtrisant déjà les environnements de production contrôlés.
Grâce à ses capacités médicales certifiées ISO 13485, Sculpteo est particulièrement bien positionné pour accompagner cette approche de “contract manufacturing” et aider les entreprises à passer du concept à une production conforme avec davantage de confiance.
In many cases, it is more accurate to say FDA-cleared 3D printed medical devices. Class II devices often reach market through 510(k) clearance, while Class III devices generally require Premarket Approval (PMA). The correct wording depends on the regulatory pathway used for the device.
Not in a blanket sense. The FDA focuses on the medical device and its validated workflow, not just the printer alone. That is why software, materials, manufacturing controls, and intended use all matter in the submission
Yes. One recent example is the 3D-printed PEEK cranial implant announced by 3D Systems in 2024, which the company described as the first FDA-cleared additively manufactured PEEK implant for cranioplasty.
ISO 13485 is the internationally recognized quality management standard for medical devices. It helps demonstrate that the manufacturing environment is structured around traceability, control, and regulatory compliance
Because printing in-house can shift major regulatory and quality responsibilities onto the healthcare facility or device developer. Working with a specialized manufacturing partner can reduce that burden and provide a more robust quality framework for regulated production.
Recevez les dernières actualités de l’impression 3D directement dans votre boîte mail
Abonnez-vous à notre newsletter pour découvrir les dernières technologies, applications, matériaux et logiciels liés à l’impression 3D.